
KennzeichnungspflichtenVeröffentlicht am Stand Fachlich geprüft von WILUX PRINT AG
Pharma-Serialisierung und Rückverfolgbarkeit
Pharma-Serialisierung versieht jede Arzneimittelpackung mit einem individuellen Erkennungsmerkmal in Form eines 2D-Data-Matrix-Codes, der nach den GS1 Application Identifiers die GTIN (01), die Seriennummer (21), das Verfalldatum (17) und die Charge (10) enthält; eine Sicherheitsvorrichtung wie ein Klebesiegel zeigt zusätzlich, ob die Packung geöffnet oder manipuliert wurde. In der Schweiz ist diese Kennzeichnung nicht vorgeschrieben: Art. 17a des Heilmittelgesetzes, der diese Merkmale regelt, ist nicht in Kraft, und der Bundesrat hat am 02.09.2026 beantragt, bei einer freiwilligen Lösung zu bleiben; darüber entscheidet das Parlament. Pflicht sind dagegen die Packungsangaben nach Anhang 1 der Arzneimittel-Zulassungsverordnung (AMZV), darunter Chargennummer und offenes Verfalldatum. In Liechtenstein gilt für den Zollvertragsraum das Heilmittelgesetz und für den EWR das dortige Arzneimittelrecht, und für aus der EU eingeführte Packungen besteht die Pflicht zur Dekommissionierung nach den EU-Vorgaben fort.
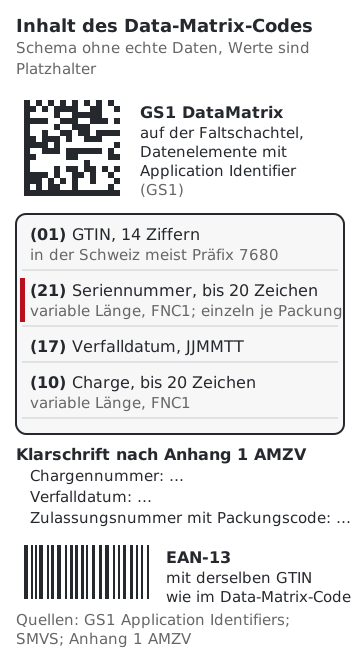
Der GS1-Data-Matrix-Code auf der Faltschachtel enthält vier Datenelemente mit ihren Application Identifiers: (01) die GTIN mit 14 Ziffern, (21) die Seriennummer mit bis zu 20 Zeichen, (17) das Verfalldatum im Format JJMMTT und (10) die Los- oder Chargennummer mit bis zu 20 Zeichen; Seriennummer und Charge haben variable Länge, und GS1 verlangt für sie das Trennzeichen FNC1. Unter dem Code stehen in Klarschrift die Chargennummer, das offene Verfalldatum und die Zulassungsnummer mit Packungscode, die Anhang 1 AMZV auf jeder Packung verlangt, sowie ein EAN-13-Strichcode, dessen GTIN mit der GTIN im Data-Matrix-Code übereinstimmt. Alle Werte sind Platzhalter.
Serialisierung: Definition, individuelles Erkennungsmerkmal und Sicherheitsvorrichtung
Serialisierung bedeutet, dass jede einzelne Arzneimittelpackung ein individuelles Erkennungsmerkmal trägt, mit dem sie sich eindeutig identifizieren lässt; das BAG beschreibt dieses Merkmal als 2D-Data-Matrix-Code, ergänzt um Sicherheitsvorrichtungen wie Klebesiegel, die zeigen, ob eine Verpackung bereits geöffnet oder manipuliert wurde. Für die Etikettierung heisst das, dass jede Packung einen Code trägt, den keine andere Packung trägt.
Individuelles Erkennungsmerkmal: eine Seriennummer je Packung
Art. 17a HMG lehnt sich nach Angabe des BAG an die EU-Fälschungsrichtlinie an. Deren Delegierte Verordnung (EU) 2016/161 beschreibt das individuelle Erkennungsmerkmal als Folge numerischer oder alphanumerischer Zeichen, die für eine bestimmte Packung individuell ist; es umfasst einen Produktcode, eine Seriennummer mit höchstens 20 Zeichen, die Chargennummer und das Verfalldatum und wird in einer maschinenlesbaren Datenmatrix codiert (Art. 4 und 5, EU-Recht). Erst die Kombination von Produktcode und Seriennummer ist für jede Packung individuell.
Sicherheitsvorrichtung: Nachweis der Erstöffnung
Die Sicherheitsvorrichtung, etwa ein Klebesiegel, zeigt, ob eine Verpackung bereits geöffnet oder manipuliert wurde (BAG). Das Erkennungsmerkmal identifiziert die Packung, die Sicherheitsvorrichtung zeigt, ob sie unversehrt ist; mit beiden Merkmalen lässt sich ein gefälschtes Arzneimittel nach dem BAG spätestens bei der Abgabe an die Patientin oder den Patienten erkennen.
Charge und Verfalldatum als Pflichtangaben jeder Packung
Unabhängig von einem Erkennungsmerkmal tragen Behälter und äussere Packung eines Humanarzneimittels in der Schweiz die Chargennummer und ein offenes Verfalldatum (Anhang 1 Ziff. 1 AMZV). Ein serialisierter Code enthält beide Angaben zusätzlich in maschinenlesbarer Form.
Rechtslage in der Schweiz: Art. 17a HMG nicht in Kraft, Serialisierung freiwillig
In der Schweiz sind Anbringung und Überprüfung individueller Erkennungsmerkmale und Sicherheitsvorrichtungen nicht vorgeschrieben: Art. 17a des Heilmittelgesetzes sieht sie grundsätzlich fakultativ vor, braucht für sein Inkrafttreten eine Verordnung und ist nicht in Kraft (BAG). Das Gesetz gibt dem Bundesrat die Möglichkeit, die Massnahmen später per Verordnung obligatorisch zu erklären (Art. 17a Abs. 8 Bst. b und c HMG).
Tabelle: Schritte zu Art. 17a HMG, Stand 25.09.2026
| Zeitpunkt | Schritt | Stand |
|---|---|---|
| 01.01.2019 | Die Medicrime-Konvention tritt für die Schweiz in Kraft; im Rahmen der Gesetzesänderungen dazu hat das Parlament Art. 17a in das HMG aufgenommen | Art. 17a HMG ist bis heute nicht in Kraft |
| Oktober 2019 bis Februar 2020 | Vernehmlassung zum ersten Verordnungsentwurf mit fakultativer Lösung | Arbeiten im März 2020 ausgesetzt |
| 26.09.2023 | Überweisung der Motion Ettlin 22.3859; die vom Nationalrat geänderte Ziffer 2 fordert ein Obligatorium | Entwurf überarbeitet |
| Mai bis August 2025 | Vernehmlassung zum zweiten, grundsätzlich obligatorischen Entwurf | mehrheitlich abgelehnt |
| 02.09.2026 | Der Bundesrat heisst den Bericht zur Abschreibung von Ziffer 2 gut und beantragt, auf ein Obligatorium zu verzichten | National- und Ständerat entscheiden |
Art. 17a HMG und die Medicrime-Konvention
Die Medicrime-Konvention des Europarats ist das erste internationale Übereinkommen über die Fälschung von Medikamenten und Medizinprodukten; die Schweiz hat sie 2011 unterzeichnet, und seit dem 01.01.2019 ist sie in Kraft. Im Rahmen der Gesetzesänderungen dazu hat das Parlament Art. 17a in das HMG aufgenommen, der die Anbringung und Überprüfung individueller Erkennungsmerkmale und Sicherheitsvorrichtungen auf Verpackungen von Humanarzneimitteln regelt. Weil in den legalen Lieferketten bisher keine für den Schweizer Markt bestimmten gefälschten Medikamente in Schweizer Aufmachung gefunden wurden, sieht der Artikel die Merkmale grundsätzlich fakultativ vor (BAG).
Motion Ettlin 22.3859 und Vernehmlassung 2025
Damit Art. 17a HMG in Kraft treten kann, braucht es eine Verordnung. Ein erster Entwurf mit fakultativer Lösung war von Oktober 2019 bis Februar 2020 in der Vernehmlassung, und die Arbeiten wurden im März 2020 ausgesetzt. Mit der Überweisung der Motion Ettlin 22.3859 am 26.09.2023 wurde eine obligatorische Anbringung und Überprüfung gefordert. Der überarbeitete, grundsätzlich obligatorische Entwurf war von Mai bis August 2025 in der Vernehmlassung und wurde von den betroffenen Akteuren mehrheitlich abgelehnt (BAG).
Bundesratsentscheid vom 02.09.2026 und nächste Schritte
Am 02.09.2026 hat der Bundesrat den Bericht zur Abschreibung von Ziffer 2 der Motion Ettlin gutgeheissen und dem Parlament beantragt, auf ein Obligatorium zu verzichten (BAG). Das ist der Stand vom 25.09.2026, kein Ergebnis: Als Nächstes beraten National- und Ständerat den Antrag, und das Parlament entscheidet. Stimmen beide Räte zu, soll eine freiwillige Regelung erarbeitet werden; ein Obligatorium kann später erneut geprüft werden, falls sich die Einschätzung der Notwendigkeit ändert (BAG). Am heutigen Stand der Serialisierung ändert der Antrag nichts: Sie ist freiwillig.
Pflichtangaben auf der Arzneimittelpackung nach Anhang 1 AMZV
Auf Behälter und äusserer Packung eines Humanarzneimittels stehen nach Anhang 1 AMZV in mindestens 7-Punkt-Schrift unter anderem Bezeichnung, Zusammensetzung, Zulassungsinhaberin, Chargennummer, offenes Verfalldatum, Lagerungshinweis und Zulassungsnummer mit Packungscode; die Faltschachtel trägt alle diese Angaben unabhängig vom Behälter. Diese Angaben gelten mit und ohne Serialisierung.
Angaben auf Behälter und Faltschachtel
Anhang 1 Ziff. 1 Abs. 1 AMZV nennt für den Behälter, in mindestens 7-Punkt-Schrift:
- Bezeichnung mit Darreichungsform und Menge
- Zusammensetzung
- Zulassungsinhaberin mit Firma und Sitz, bezeichnet mit „Zulassungsinhaberin:“
- Chargennummer
- medizinisch unerlässliche Angaben
- offenes Verfalldatum
- Lagerungshinweis
- Zulassungsnummer mit Packungscode
- Kinderwarnhinweis und Hinweis auf die Packungsbeilage
Besteht eine äussere Packung, trägt die Faltschachtel alle Angaben unabhängig vom Behälter (Anhang 1 Ziff. 1 Abs. 3 AMZV).
Blister: Bezeichnung, Verfalldatum, Chargennummer und Dosisstärke
Der Blister trägt mindestens Bezeichnung, Verfalldatum, Chargennummer und gegebenenfalls die Dosisstärke (Anhang 1 Ziff. 1 Abs. 7 AMZV). Bei zu kleinen Behältern kann mit Ermächtigung von Swissmedic ausnahmsweise auf einzelne Angaben oder auf die Mindestschriftgrösse verzichtet werden (Anhang 1 Ziff. 1 Abs. 2 AMZV).
Keine abtrennbaren Etiketten für Pflichtangaben
Leicht abnehmbar angebrachte oder perforierte Etiketten, bei denen Teile der Pflichtangaben abgetrennt werden können, sind nicht zulässig (Anhang 1 Ziff. 2 Abs. 5 AMZV). Für die Etikettierung von Arzneimittelpackungen heisst das, dass Etikett und Klebstoff die Pflichtangaben fest mit der Packung verbinden.
Packungsbeilage in den drei Amtssprachen
Die Patienteninformation, also die Packungsbeilage, ist in den drei Amtssprachen abzufassen, in einer Schrift von mindestens 8-Punkt (Anhang 5.1 Ziff. 1 Abs. 2 AMZV). Die Sprachen der Kennzeichnung legt nach Art. 11 Abs. 5 HMG der Bundesrat fest.
Data-Matrix-Code: Inhalt nach den GS1 Application Identifiers 01, 21, 17 und 10
Der GS1-Data-Matrix-Code für die Serialisierung einer Packung enthält die GTIN mit dem Application Identifier (01) und 14 Ziffern, die Seriennummer (21) mit bis zu 20 Zeichen, das Verfalldatum (17) im Format JJMMTT und die Los- oder Chargennummer (10) mit bis zu 20 Zeichen (GS1 Application Identifiers). Diese vier Elemente entsprechen den Datenelementen, die die Delegierte Verordnung (EU) 2016/161 für das individuelle Erkennungsmerkmal nennt: Produktcode, Seriennummer, Chargennummer und Verfalldatum.
GTIN (01): 14 Ziffern, in der Schweiz meist mit Präfix 7680
Der Application Identifier (01) steht für die Global Trade Item Number mit dem Format N2+N14 (GS1). In der Schweiz tragen die meisten Arzneimittelpackungen eine GTIN mit dem Präfix 7680, und im Data-Matrix-Code wird die GTIN 14-stellig codiert, als GTIN-13 mit führender Null (SMVS). Das Präfix 7680 ist nicht obligatorisch, und die Swissmedic-Zulassungsnummer muss in lesbarer Form auf der Verpackung aufgedruckt sein (SMVS). Für die Serialisierung bleibt die GTIN für alle Packungen eines Produkts gleich; erst die Seriennummer unterscheidet die Packungen.
Seriennummer (21) und Charge (10): variable Länge mit FNC1
Die Seriennummer (21) ist das Datenelement, das die Serialisierung ausmacht. Seriennummer und Los- oder Chargennummer (10) haben das Format N2+X..20, also bis zu 20 Zeichen, und GS1 verlangt für beide das Trennzeichen FNC1; die Seriennummer steht in Verbindung mit der GTIN (GS1). Nach der Delegierten Verordnung (EU) 2016/161 wird die Seriennummer durch einen deterministischen oder nicht deterministischen Randomisierungsalgorithmus erzeugt (Art. 4, EU-Recht).
Verfalldatum (17): Format JJMMTT
Der Application Identifier (17) steht für das Verfalldatum im Format N2+N6, also Jahr, Monat und Tag mit je zwei Ziffern (GS1). Auf der Packung steht dasselbe Datum zusätzlich als offenes Verfalldatum in Klarschrift (Anhang 1 AMZV); in der Etikettierung stehen das codierte und das lesbare Datum damit nebeneinander.
EAN-13 und Data-Matrix-Code mit identischer GTIN
Arzneimittelpackungen tragen in der Schweiz traditionell einen EAN-13-Strichcode. Stehen EAN-13 und GS1 DataMatrix auf derselben Packung, muss die codierte GTIN auf beiden Datenträgern identisch sein, und die Platzierung muss den allgemeinen Spezifikationen von GS1 in der geltenden Fassung entsprechen und ein zuverlässiges Scannen ohne gegenseitige Störungen gewährleisten (SMVS). Solange die Serialisierung in der Schweiz nicht obligatorisch ist, empfiehlt das Dokument der SMVS, die Packung zusätzlich zum GS1 DataMatrix mit einem EAN-13 zu kennzeichnen.
Datenspeichersystem: SMVS mit Anbindung an das EMVS
Für die Serialisierung Schweizer Packungen braucht die Zulassungsinhaberin nach Angabe der Betreiberin einen gültigen Vertrag mit der SMVS GmbH und lädt die Packungsdaten in das European Medicines Verification System (EMVS) hoch; das Swiss Medicines Verification System (SMVS) bleibt nach dem Bundesratsentscheid in Betrieb und an das EMVS angebunden.
Zulassungsinhaberin: Vertrag und Datenupload
Den Vertrag mit der SMVS GmbH schliesst die Zulassungsinhaberin ab, und sie lädt die Packungsdaten in das EMVS hoch (SMVS). Serialisierte Packungen ohne hochgeladene Daten können bei der Verifizierung oder Stilllegung unnötige Warnmeldungen auslösen (SMVS). Die Meldung an das Datenspeichersystem verantwortet damit die Zulassungsinhaberin, nicht der Lieferant von Etiketten oder Druckern.
Verifizieren und Dekommissionieren bei der Abgabe
Verifizierung und Stilllegung serialisierter Packungen laufen über das Datenspeichersystem (SMVS). Nach dem Bundesratsentscheid bleiben serialisierte Packungen im SMVS verifizierbar und dekommissionierbar (SMVO).
Liechtenstein: Zollvertragsraum und EU-Fälschungsschutz für Importe aus der EU
Liechtenstein wendet für Arzneimittel zwei Rechtsgrundlagen an, das Heilmittelgesetz für den Zollvertragsraum und das Gesetz über den Verkehr mit Arzneimitteln im Europäischen Wirtschaftsraum (LR 812.103) für den EWR; die Delegierte Verordnung (EU) 2016/161 gilt nach Angabe des BAG seit dem 09.02.2019 in allen EU- und EWR-Staaten, und für aus der EU eingeführte Packungen besteht die Dekommissionierungspflicht der Leistungserbringer fort (SMVO).
Zwei Rechtsräume: HMG im Zollvertragsraum, EWR-Arzneimittelgesetz
Rechtsgrundlagen für Herstellung und Grosshandel sind in Liechtenstein für den Zollvertragsraum das HMG und für den EWR das LR 812.103 (LLV). Das HMG, mit Ausnahmen unter anderem von Art. 44, 64, 68, 92 und 93, und die AMZV sind aufgrund des Zollvertrags anwendbar (Kundmachung LGBl. 2026 Nr. 125).
SMVS für die Schweiz und Liechtenstein
Die SMVS beschreibt die Identifizierung von Arzneimittelverpackungen für die Schweiz und Liechtenstein gemeinsam, und Liechtenstein ist an das SMVS angeschlossen. Als EWR-Mitglied bleibt Liechtenstein den EU-Vorgaben unterstellt; für aus der EU importierte Packungen besteht die Dekommissionierungspflicht der Leistungserbringer unverändert fort (SMVO).
Amt für Gesundheit
Das Amt für Gesundheit erteilt in Liechtenstein die Bewilligungen für Herstellung und Grosshandel von Arzneimitteln (LLV).
Codeerzeugung und Codeprüfung in der Verpackungslinie
Seriennummer, Charge und Verfalldatum wechseln von Packung zu Packung oder von Los zu Los und entstehen deshalb beim Druck in der Linie; WILUX PRINT AG führt dafür Inkjet-Systeme wie den REA JET HR, der laut Produktseite variable Daten mit bis zu 600 dpi druckt, und fest montierte Barcode-Scanner, die 1D- und 2D-Codes lesen. WILUX PRINT AG hat Serialisierungs- und Codierprojekte für Arzneimittelpackungen umgesetzt.
Direktdruck auf die Faltschachtel mit dem REA JET HR
Der REA JET HR ist laut Produktseite für Rückverfolgbarkeit, Plagiatschutz sowie Serialisierungs- und Track-and-Trace-Anwendungen ausgelegt, druckt auf saugfähige und nicht saugfähige Oberflächen und bringt variable Daten wie Datum, Uhrzeit, Zähler, Schichtcode und Datenbankinhalte mit bis zu 600 dpi auf. Die Delegierte Verordnung (EU) 2016/161 verlangt, den Barcode auf einer glatten, einheitlichen, gering reflektierenden Oberfläche aufzudrucken (Art. 5 Abs. 3, EU-Recht).
Codelesung mit fest montierten Scannern
Fest montierte Barcode-Scanner lesen laut Produktseite 1D- und 2D-Barcodes in Produktionslinien, auch beschädigte oder schlecht gedruckte Codes. In der Verpackungslinie lesen sie den gedruckten Code direkt am Produkt.
Etikettensoftware und Booklet-Etiketten für Pflichtangaben
Die Compliance-Etikettensoftware von Loftware NiceLabel und TEKLYNX ist laut Produktseite für regulierte Branchen wie Pharma ausgelegt; TEKLYNX LABEL ARCHIVE bringt Versionierung und Audit-Trails sowie ein Workflow-Management für Genehmigungsprozesse. Für Pflichtangaben, die auf kleinen Packungen keinen Platz finden, bietet ein Booklet-Etikett laut Produktseite mehrseitigen Raum; Pflichtangaben dürfen dabei nicht auf Teilen stehen, die sich abtrennen lassen (Anhang 1 Ziff. 2 Abs. 5 AMZV).
Rechtsstand und Zuständigkeit: BAG, Swissmedic und Amt für Gesundheit
Diese Seite gibt den Rechtsstand vom 25.09.2026 wieder, mit dem HMG im Stand vom 01.01.2025 und der AMZV im Stand vom 01.07.2026; über den Antrag des Bundesrats vom 02.09.2026 zur Motion 22.3859 entscheiden National- und Ständerat. Das Parlament entscheidet damit, ob es bei der freiwilligen Lösung bleibt.
BAG: Heilmittelrecht und Art. 17a HMG
Das BAG informiert über Art. 17a HMG und den Stand der Verordnung auf seiner Seite Bekämpfung von Heilmittelfälschungen. Der Wortlaut von Art. 17a HMG steht nicht in der konsolidierten Fassung des HMG, weil der Artikel nicht in Kraft ist.
Swissmedic: Zulassung und Packungstexte
Die AMZV ist eine Verordnung des Schweizerischen Heilmittelinstituts, und die Kennzeichnung ist nach Art. 11 HMG Teil des Zulassungsgesuchs. Swissmedic kann bei zu kleinen Behältern ausnahmsweise den Verzicht auf einzelne Angaben oder auf die Mindestschriftgrösse erlauben (Anhang 1 Ziff. 1 Abs. 2 AMZV). In Liechtenstein erteilt das Amt für Gesundheit die Bewilligungen für Herstellung und Grosshandel.
Pharma-Serialisierung: häufige Fragen
Ein individuelles Erkennungsmerkmal ist in der Schweiz freiwillig, die Kennzeichnung der Packung nach Anhang 1 AMZV dagegen Pflicht.
Was versteht man unter Serialisierung?
Unter Serialisierung versteht man, jede einzelne Packung mit einem individuellen Erkennungsmerkmal zu versehen, einem 2D-Data-Matrix-Code, der sie eindeutig identifiziert (BAG). Erst die Kombination von Produktcode und Seriennummer ist für jede Packung individuell.
Wie muss ein Arzneimittel gekennzeichnet sein?
Ein Humanarzneimittel trägt in der Schweiz auf Behälter und Faltschachtel Bezeichnung, Zusammensetzung, Zulassungsinhaberin, Chargennummer, offenes Verfalldatum, Lagerungshinweis, Zulassungsnummer mit Packungscode sowie Kinderwarnhinweis und Hinweis auf die Packungsbeilage, in mindestens 7-Punkt-Schrift (Anhang 1 AMZV); die Packungsbeilage steht in den drei Amtssprachen.
Gilt die EU-Fälschungsrichtlinie in der Schweiz?
Nein, die EU-Fälschungsrichtlinie 2011/62/EU ist in der Schweiz nicht verbindlich vorgeschrieben (SMVS); in der Schweiz regelt Art. 17a HMG das Thema, und er ist nicht in Kraft. Die Delegierte Verordnung (EU) 2016/161 gilt seit dem 09.02.2019 in den EU- und EWR-Staaten (BAG), und für aus der EU nach Liechtenstein eingeführte Packungen besteht die Dekommissionierungspflicht fort (SMVO).
Weiterführende Themen rund um die Serialisierung
Im Betrieb grenzen zwei Themen daran an: die übrigen Pflichtangaben auf kleinen Packungen und die Identifikation anderer Heilmittel. Für Medizinprodukte verlangt Art. 17 MepV einen eindeutigen Produktidentifikator (UDI) auf der Kennzeichnung und auf allen höheren Verpackungsebenen, der bei Swissmedic registriert wird.
Die Übersicht Kennzeichnungspflichten und Normen stellt die Erlasse für Arzneimittel, Medizinprodukte, Lebensmittel, Chemikalien und Maschinen mit SR-Nummer, Artikel und zuständiger Stelle zusammen.
Quellen
Massgebend ist der Wortlaut der Erlasse in der Systematischen Rechtssammlung (SR) des Bundes.
- Bundesversammlung der Schweizerischen Eidgenossenschaft: Bundesgesetz über Arzneimittel und Medizinprodukte (Heilmittelgesetz, HMG), SR 812.21, Art. 11; Stand am 1. Januar 2025, abgerufen am 25.09.2026
- Institutsrat des Schweizerischen Heilmittelinstituts (Swissmedic): Verordnung des Schweizerischen Heilmittelinstituts über die Anforderungen an die Zulassung von Arzneimitteln (Arzneimittel-Zulassungsverordnung, AMZV), SR 812.212.22, Art. 12, Anhang 1 und Anhang 5.1; Stand am 1. Juli 2026, abgerufen am 25.09.2026
- Schweizerischer Bundesrat: Medizinprodukteverordnung (MepV), SR 812.213, Art. 17; Stand am 1. Juli 2026, abgerufen am 25.09.2026
- Bundesamt für Gesundheit (BAG): Bekämpfung von Heilmittelfälschungen, Abschnitte „Medicrime-Konvention“, „Falsified Medicines Directive FMD“, „Artikel 17a HMG“, „Verordnung zu Artikel 17a HMG“ und „Abschreibung von Ziffer 2 der Motion Ettlin (22.3859)“; Seite ohne Datumsangabe, Inhalt nach dem 02.09.2026 nachgeführt, abgerufen am 25.09.2026
- Bundesrat und Bundesamt für Gesundheit (BAG): Medienmitteilung „Sicherheitsmerkmale auf Arzneimittelpackungen sollen freiwillig sein“, Lead und Absätze 1, 2 und 5; veröffentlicht am 02.09.2026, abgerufen am 25.09.2026
- Europäische Kommission: Delegierte Verordnung (EU) 2016/161 über die Sicherheitsmerkmale auf der Verpackung von Humanarzneimitteln (EU-Recht), Art. 4 und 5; ABl. L 32 vom 09.02.2016 auf EUR-Lex, abgerufen am 25.09.2026
- SMVS GmbH: Identifizierung von Arzneimittelverpackungen für die Schweiz und Liechtenstein, Ziff. 1, 2.1, 2.2 und 3; Version 1.5 vom 05.01.2026, abgerufen am 25.09.2026
- Swiss Medicines Verification Organisation (SMVO): Bundesratsbeschluss vom 02.09.2026 betreffend Sicherheitsmerkmale für Arzneimittelpackungen, Abschnitte zum Bundesratsbeschluss und zu Importen nach Liechtenstein; Mitteilung vom 07.09.2026, abgerufen am 25.09.2026
- GS1: GS1 Application Identifiers (01), (10), (17) und (21), AI (01), (10), (17) und (21); geltende Fassung, Einzelseiten /ai/01, /ai/10, /ai/17 und /ai/21, abgerufen am 25.09.2026
- Regierung des Fürstentums Liechtenstein: Kundmachung der aufgrund des Zollvertrages im Fürstentum Liechtenstein anwendbaren schweizerischen Rechtsvorschriften (Anlagen I und II), Anhang 1 (Anlage I), Einträge SR 812.21 und 812.212.22; LR 170.551.631, LGBl. 2026 Nr. 125, ausgegeben am 23.04.2026, Anlage I bereinigt auf den 31.12.2025, abgerufen am 25.09.2026
- Liechtensteinische Landesverwaltung, Amt für Gesundheit: Herstellung und Grosshandel (Arzneimittel), Abschnitte „Einleitung“ und „Rechtsgrundlagen“; letzte Aktualisierung 18.02.2026, abgerufen am 25.09.2026